超长程里德堡分子(Ultralong-range Rydberg molecules, ULRMs)由于其巨大的尺寸、超长程相互作用和巨大的永久电偶极矩,成为研究量子多体物理和冷原子碰撞的重要平台。势能曲线(Potential Energy Curves, PECs)精确描述了里德堡原子与基态原子之间的相互作用势,是理解其分子束缚态、光谱特性及动力学演化的理论基础。
然而,由于涉及复杂的量子数耦合和长程相互作用机制,理论计算往往面临极高的复杂度。为此,我们开发了里德堡分子势能曲线计算软件。该软件专为超长程里德堡分子研究打造,通过高度自由的参数配置系统,实现了势能曲线的高效、精确计算与可视化分析。
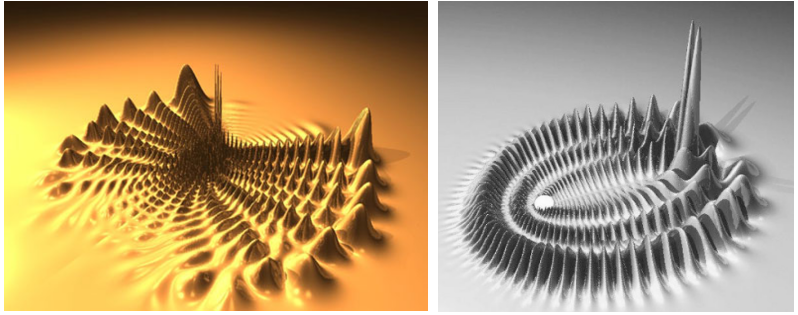
图1:“蝴蝶型”分子和“三叶虫型”分子。
超长程里德堡分子简介
超长程里德堡分子是一种由里德堡原子与一个或多个基态原子组成的奇特束缚态。里德堡原子本身具有极端夸张的物理属性,这使得ULRMs的键长可达数千玻尔半径,永久偶极矩高达千德拜量级,而结合能却非常微弱,通常在数百neV的量级。
这种分子的成键机制与传统的共价键或离子键截然不同,其根源在于里德堡电子与基态原子之间的低能散射相互作用。
早在1934年,费米就通过低能散射过程成功解释了里德堡原子光谱在缓冲气体中出现的红移和蓝移现象,并提出了著名的费米赝势。2000年,Greene等人将这一理论应用于超冷原子气体,预言了里德堡电子振荡的概率密度可以像陷阱一样束缚周围基态原子,从而形成超长程里德堡分子,并于2009年首次在实验上得到证实。
这种独特的成键机制使得超长程里德堡分子呈现出反映里德堡波函数概率密度的振荡型玻恩-奥本海默势能曲线。根据电子态和相互作用的不同,里德堡分子主要分为几种类型。第一类是“三叶虫”(Trilobite)分子,它们通常与氢原子流形相关联,势阱极深,拥有巨大的永久偶极矩,其电子密度分布形似三叶虫化石。第二类是低轨道角动量(low-l)里德堡分子,例如s态分子,它们的势阱相对较浅,电子态近似各向同性,偶极矩通常在1德拜左右。第三类则是由于P波形状共振而产生的“蝴蝶”(Butterfly)分子,其偶极矩略大于三叶虫分子,但键长更短。
此外,由于里德堡原子可以在其电子云范围内束缚多个基态原子,还会形成多原子里德堡分子(如三聚体、四聚体等),在s态下其结合能往往呈现线性叠加的规律,而在高l态下则表现出非叠加性和多体相互作用。
里德堡分子对外部电场和磁场极为敏感,这使得它们成为量子操控的理想平台。即便是几十V/cm的弱电场或几十高斯的弱磁场,也能显著改变其电子轨道形状和能级结构。
通过调节磁场,可以诱导分子发生轴向或环向的排列;而电场则可以连续调节分子的几何构型,甚至改变其偶极矩的大小和P波散射的贡献。此外,里德堡分子中的自旋自由度(包括里德堡电子的精细结构、基态原子的超精细结构以及它们之间的自旋-轨道耦合)对其结合能和光谱具有至关重要的影响。单重态和三重态散射的混合,不仅会改变势能曲线的深度,还为研究低能电子-原子碰撞提供了高精度的“散射实验室”。
由于其寿命通常在几十微秒量级,里德堡分子不仅在基础物理研究中用于探测超冷原子气体的空间关联和极化子物理,还在电场探测、频率转换和量子模拟等领域展现出广阔的应用前景,正逐步从基础物理研究走向功能化应用。
里德堡分子势能曲线计算过程简介
在玻恩-奥本海默近似下,里德堡分子势能曲线的计算首先需要构建体系的哈密顿量。如下式子所示,总哈密顿量分别由孤立里德堡原子的哈密顿量、里德堡电子与基态原子之间的散射相互作用、离子实与基态原子之间的极化势能、基态原子的超精细相互作用以及分子振动能构成:
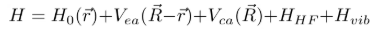
电子与基态原子之间的散射相互作用采用费米赝势模型来描述,即用零程δ函数势近似短程相互作用,同时包含s波和p波贡献。散射强度由能量依赖的散射长度和散射体积决定,它们与电子-原子散射相移直接相关。为了更精确地反映不同散射通道的差异,计算中引入了依赖于总角动量J的散射相移,并针对p波散射体积在低能极限下的发散问题,通过引入截断参数kmin进行正则化处理,从而保证数值计算的稳定性。
在选定哈密顿量形式后,需要选取合适的基矢来展开波函数。计算采用里德堡原子的精细结构本征态与基态原子的电子自旋、核自旋投影态构成的直积态作为基矢
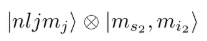
并且由于只考虑s波和p波散射,只需包含里德堡电子磁量子数为0和±1的态。这样,系统的总磁量子数成为好量子数,使得哈密顿矩阵具有块对角化结构。随后,在每一个核间距R处,将上述包含极化势和费米赝势的哈密顿量在选定的基矢下构建成矩阵,并对各个子块分别进行对角化。
对角化得到的本征能量随核间距R的变化,就构成了里德堡分子的势能曲线。在此基础上,通过求解一维薛定谔方程还可以进一步获得分子的振动能级和波函数,从而为实验观测提供理论参考。
软件使用简介
里德堡分子势能曲线计算软件是一款专为超长程里德堡分子研究打造的专业仿真工具,其核心功能在于通过灵活配置各项物理参数,自动完成分子势能曲线的理论计算与可视化绘制。软件界面布局清晰,操作直观,主要分为原子类型设置、量子数设置、R网格设置以及绘图坐标轴范围四个核心模块。
在使用时,用户首先需要在原子类型设置中选定构成分子的里德堡原子(atom1)与基态原子(atom2)。软件提供了丰富的原子选项,支持选择 ⁸⁵Rb、⁸⁷Rb 和 ¹³³Cs 三种原子类型,以满足同核与异核里德堡分子的多样化研究需求。
随后,用户需要在量子数设置区域输入关键的物理量,包括主量子数n、轨道角动量l、总角动量j,以及基态原子的超精细量子数F和分子角动量的总投影M。这些量子数的精确输入是保证计算物理意义正确的关键。
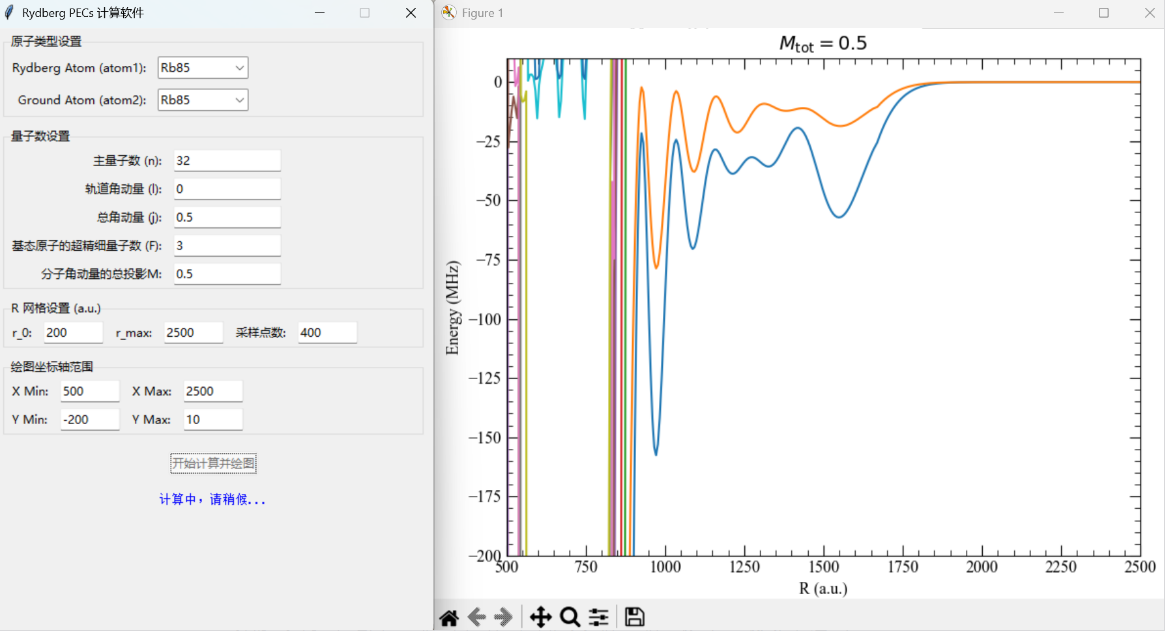
图2:势能曲线计算软件界面。
为了完成数值计算,用户还需在R网格设置区域配置计算网格,包括起始点r0、终点rmax以及采样点数(如界面示例中的200、2500和400),这些参数决定了原子间距的扫描范围和计算精度。同时,绘图坐标轴范围允许用户自定义X轴和Y轴的最小值与最大值,这些值用于确定自动保存的PDF文件中结果图的范围。
完成上述所有参数配置后,用户只需点击“开始计算并绘图”按钮,软件便会自动进入计算状态并提示“计算中,请稍候...”。软件会在每一个设定的核间距处对角化哈密顿矩阵,并最终生成里德堡分子的势能曲线。
正常情况下几分钟内就会完成计算,计算完成后,软件会自动保存数据和图片到桌面文件夹,并按时间和相关参数分类和命名。所得的结果图支持无级放大、缩小与拖拽查看,方便科研人员随时捕捉势能曲线的局部细节与长程相互作用特性,极大提升了科研数据分析的便捷性与效率。
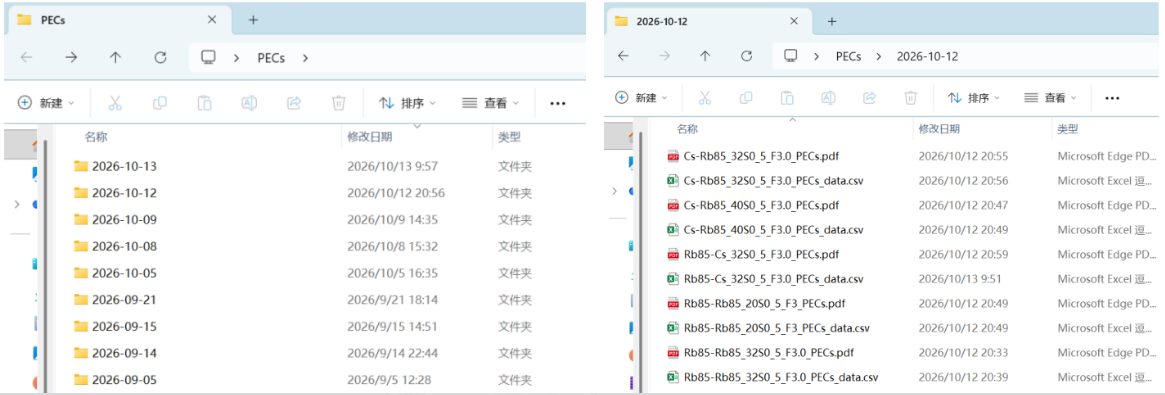
图3:按时间和参数自动保存与分类。
计算结果示例
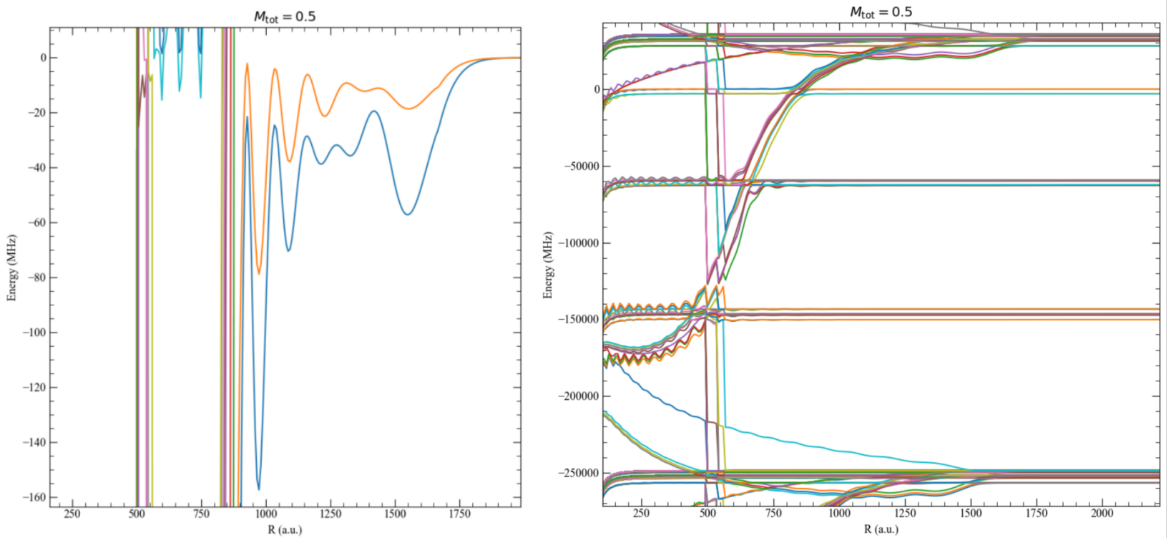
图4:Rb2(32S1/2, F=3)里德堡分子的势能曲线的局部图和全局图。
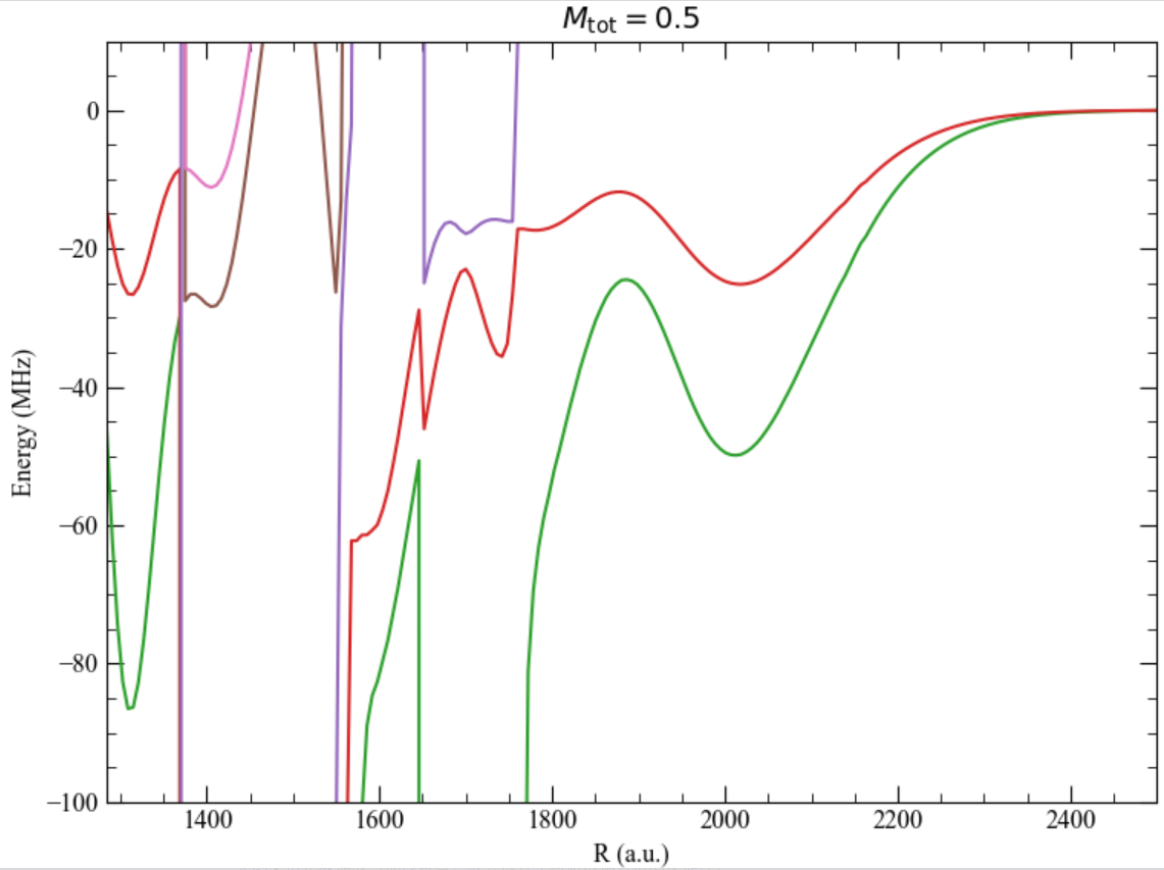
图5:异核Rb*Cs(36S1/2, F=3)里德堡分子的势能曲线图,其中Rb作为里德堡原子,Cs作为基态原子。
总结
里德堡分子势能曲线计算软件是一款面向超长程里德堡分子研究的专业仿真工具。该软件基于玻恩-奥本海默近似,通过构建包含里德堡原子哈密顿量、电子-原子散射相互作用、极化势能、超精细相互作用及振动能的体系哈密顿量,并采用费米赝势模型描述s波和p波散射,实现了里德堡分子势能曲线的高效、精确计算。软件界面友好,参数配置灵活,支持同核与异核里德堡分子的多样化研究需求,用户可方便地设置原子类型、量子数、R网格及绘图范围等关键参数。计算完成后,软件自动对角化哈密顿矩阵,生成势能曲线并保存数据和图片,结果图支持无级缩放与拖拽查看,极大提升了科研数据分析的便捷性。
该软件不仅为理解里德堡分子的束缚态、光谱特性及动力学演化提供了有力的理论工具,也为量子多体物理、冷原子碰撞、量子模拟及电场探测等前沿研究提供了重要支持。随着里德堡分子研究的不断深入,该软件有望在功能扩展和计算效率方面持续优化,为超长程里德堡分子的理论研究和实验分析提供更有力的支撑。